Перехід на фармацевтичне законодавство ЄС: які витрати та ризики очікують українських виробників
– 2 хв. читання

Українська фармацевтична галузь готується до впровадження європейських регуляторних вимог. Попри значний прогрес у гармонізації законодавства, практичний перехід на стандарти Європейського Союзу потребуватиме від виробників додаткових інвестицій та може вплинути на асортимент і доступність лікарських засобів.
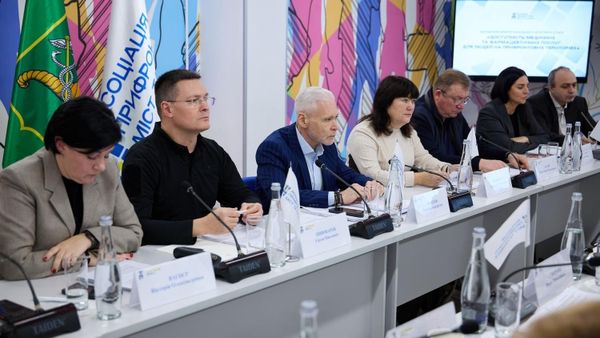
Ці питання обговорили представники державних органів, фармацевтичного бізнесу та громадянського суспільства в межах проєкту «Сприяння вступу України до ЄС шляхом підтримки імплементації Директиви 2001/83/ЄС на основі доказової оцінки її впливу на фармацевтичний ринок».
Ініціативу реалізують Федерація роботодавців України спільно з ГО «Правовий Радник» та Державним науково-дослідним інститутом інформатизації та моделювання економіки за підтримки програми Європейського Союзу Ukraine2EU.
За словами керівника Урядового офісу координації європейської та євроатлантичної інтеграції Олександра Ількова, рівень наближення українського законодавства до положень Директиви 2001/83/ЄС становить майже 90%.
Водночас ухвалення нормативних актів є лише частиною процесу. Наступним завданням стане їх практичне застосування, що вимагатиме відповідних змін у роботі фармацевтичних підприємств.
«Ключове завдання – це вже імплементація положень закону», – наголосив Олександр Ільков.
Наразі експерти проєкту порівнюють українські та європейські нормативні вимоги, визначають наявні розбіжності та розраховують потенційні витрати на їх усунення.
Серед найбільш ресурсомістких напрямів адаптації учасники обговорення назвали підтвердження біоеквівалентності лікарських засобів, приведення реєстраційних досьє у відповідність до європейських вимог та забезпечення дотримання стандартів належної виробничої практики (GMP).
Для виконання цих завдань підприємствам можуть знадобитися модернізація виробничого обладнання, розвиток лабораторної інфраструктури, проведення додаткових досліджень та оновлення документації.
Окрему увагу приділили вимогам до маркування лікарських засобів та інструкцій для медичного застосування, серіалізації упаковок, фармаконагляду й просування фармацевтичної продукції. Такі зміни можуть вплинути не лише на виробничі витрати, а й на рішення компаній щодо подальшого випуску окремих препаратів.
Одним із ризиків переходу на європейські стандарти учасники назвали можливе скорочення асортименту препаратів. Якщо виробник не зможе вчасно привести документацію або виробничі процеси у відповідність до встановлених вимог, це може ускладнити подальший обіг окремих лікарських засобів.
Особливої уваги потребує оцінка економічної доцільності необхідних інвестицій для різних груп препаратів. Таким чином, регуляторні зміни можуть позначитися не лише на діяльності фармацевтичних підприємств, а й на доступності лікарських засобів для пацієнтів.
Водночас наразі йдеться про оцінювання потенційних ризиків, а не про ухвалені рішення щодо вилучення конкретних препаратів із ринку.
Під час обговорення також звернули увагу на відмінності в регулюванні захисту реєстраційних даних лікарських засобів. Зокрема, зазначалося, що українське законодавство передбачає п’ятирічний період захисту даних, тоді як у ЄС він становить вісім років. Крім того, європейська модель передбачає загальний десятирічний період ринкової ексклюзивності.
Ці відмінності необхідно враховувати під час подальшої гармонізації законодавства, оскільки відповідні механізми впливають на умови виходу лікарських засобів на ринок та конкуренцію між виробниками.
Ще одним питанням дискусії стала можливість встановлення перехідного періоду до 2032 року для приведення реєстраційних досьє лікарських засобів у відповідність до європейських вимог. Однак такий строк наразі не є остаточно погодженим. Його прийнятність залежатиме від позиції Європейської комісії.
Представники галузі наголосили на необхідності передбачуваного регулювання та достатнього часу для адаптації, особливо з огляду на фінансові труднощі й ризики, пов’язані з повномасштабною війною.
Наступним етапом проєкту стануть індивідуальні консультації з фармацевтичними виробниками. Планується детальніше оцінити обсяги необхідних інвестицій, визначити найбільш вразливі групи препаратів та проаналізувати можливі наслідки регуляторних змін.
Також під час дослідження враховуватимуть подальший розвиток законодавства ЄС, зокрема підготовку нового фармацевтичного регуляторного пакета. Отримані результати мають стати основою для обґрунтованих державних рішень щодо адаптації фармацевтичного сектору до європейських стандартів.
Головне завдання — забезпечити перехід до європейських правил без необґрунтованих ризиків для стабільності фармацевтичного ринку та доступності лікарських засобів для українських пацієнтів.
Читайте також Євроінтеграція фармринку: європейські та українські бізнес-асоціації наполягають на прозорому створенні нового регулятора.